Das diffuse großzellige B-Zell-Lymphom (DLBCL) ist eine bösartige Erkrankung des lymphatischen Systems – also jener Gefäße, Organe und Zellen, die für die spezifische Abwehr von Krankheitserregern zuständig sind. Die Zellen dieses Systems heißen Lymphozyten und gehören zu den weißen Blutzellen. Wie der Name schon sagt, sind beim DLBCL die B-Lymphozyten betroffen. Aus diesen B-Lymphozyten können unterschiedliche Lymphome entstehen, die unter dem Begriff der B-Zell-Lymphome zusammengefasst werden.

Da das diffuse großzellige B-Zell-Lymphom rasch voranschreitet und schon in frühen Krankheitsstadien Lymphomzellen im Organismus ausstreut, gehört es zu den aggressiven Lymphomen.

Häufigkeit & Ursache

Im Lesemodus anzeigen

Das diffuse großzellige B-Zell-Lymphom ist das häufigste Lymphom bei Erwachsenen. In Deutschland wurden nach Angaben des Robert-Koch-Instituts in den Jahren 2022 und 2023 jeweils zwischen 9.000 und 10.000 Neuerkrankungen registriert. Die Wahrscheinlichkeit, an einem DLBCL zu erkranken, steigt mit zunehmendem Alter. Das durchschnittliche Erkrankungsalter liegt in Deutschland bei etwa 70 Jahren, jedoch können auch jüngere Menschen an einem diffusen großzelligen B-Zell-Lymphom erkranken. Männer sind etwas häufiger betroffen als Frauen. Aus Studien gibt es Hinweise, dass Störungen des Immunsystems (z.B. Immunsuppression, Autoimmunerkrankungen, chronische Antigenstimulation) mit einem erhöhten Risiko für die Entstehung maligner Lymphome einhergehen. Ebenso scheinen virale (Hepatitis-Viren) und bakterielle Infektionen an der Entstehung maligner Lymphome beteiligt zu sein.

Ursache

Die Entstehung eines diffusen großzelligen B-Zell-Lymphoms wird durch genetische Veränderungen bzw. die fehlerhafte Verarbeitung der in den Genen   gespeicherten Informationen von B-Lymphozyten verursacht. Offenbar sind jene B-Lymphozyten, aus denen sich DLBCL entwickeln können, für solche bösartigen Veränderungen besonders anfällig, da sie sich rasch teilen. Die genetischen Veränderungen selbst scheinen das Ergebnis eines mehrstufigen Prozesses unter Einwirkung verschiedener Faktoren zu sein. Zunehmend gibt es Hinweise, dass

  • der Kontakt mit chemischen Schadstoffen
  • Immunsuppression, Autoimmunerkrankungen und Immundysfunktionen
  • virale (z.B. Hepatitis-C) und bakterielle Infektionen
  • sowie genetische Prädispositionen

zu einem erhöhten Risiko für die Entstehung maligner Lymphome führen bzw. an dieser beteiligt sind. In jüngster Zeit konnte gezeigt werden, dass insbesondere eine langjährige Stimulation (= Anregung) des Immunsystems durch Auto-Antigene, das sind veränderte und deshalb als „körperfremd“ erkannte Substanzen, ein Lymphom verursachen können (= Hypothese der chronischen Antigenstimulation, siehe Abb. 4). Die Mechanismen, wie es zu einer Veränderung körpereigener Substanzen kommt, sind noch weitgehend unklar.

Warum werden die Lymphomzellen nicht vom Immunsystem bekämpft?

Täglich entstehen in unserem Körper durch Zellteilungen ca. 35 Milliarden neue Lymphozyten. Bei dieser enorm großen Zahl von Teilungsprozessen kommt es immer wieder zu „Kopierfehlern der Erbinformation“, von denen viele repariert werden können. Gelingt dies nicht und sind die Fehler nicht mit dem Fortleben der Tochterzelle vereinbar, sterben diese ab. Überlebt eine veränderte Zelle, so nimmt man an, dass das Immunsystem sie als „fremd“ erkennt und bekämpft. Manchmal gelingt es aber offenbar überlebenden DLBCL-Zellen, sich durch weitere Veränderungen den Abwehrmechanismen des Immunsystems zu entziehen und zu einem Lymphom auszuwachsen.

Symptome

Im Lesemodus anzeigen

Die meisten durch ein diffuses großzelliges B-Zell-Lymphom verursachten Beschwerden sind uncharakteristisch und treten auch bei anderen Erkrankungen auf. Aufgrund der starken Vermehrung von Tumorzellen in den Lymphknoten oder der Milz sind diese meist vergrößert. Da sie aber nicht druckempfindlich und nur bei außerordentlich schnellem Wachstum schmerzempfindlich sind, werden sie oft erst spät entdeckt. Erst wenn sich ein diffuses großzelliges B-Zell-Lymphom im Knochenmark ausbreitet, kann es zu einer Hemmung der normalen Blutbildung kommen. Dies trifft allerdings nur auf rund 10 Prozent der Betroffenen bei Erstdiagnose zu. Der Abfall roter Blutkörperchen (= Anämie) kann sich in Müdigkeit und Schlappheit äußern. Verminderte Blutplättchen (= Thrombozytopenie) gehen mit einer verstärkten Neigung zu Blutungen einher und das Fehlen der weißen Blutkörperchen (= Leukozytopenie) mit einer erhöhten Infektionsneigung. Die vor allem bei Hodgkin-Lymphomen häufig vorkommenden B-Symptome (Fieber, Nachtschweiß und Gewichtsverlust von mehr als 10 Prozent in 6 Monaten) sind beim diffusen großzelligen B-Zell-Lymphom eher selten.

Diagnostik

Im Lesemodus anzeigen

Am Anfang jeder Diagnosefindung steht die Erhebung der Krankheitsgeschichte (= Anamnese) gefolgt von einer körperlichen Untersuchung, bei der Ärztinnen und Ärzte durch Ansehen, Abhören, Abtasten und Abklopfen des Betroffenen nach Befunden suchen, die auf ein diffuses großzelliges B-Zell-Lymphom hinweisen. Danach erfolgt eine Untersuchung des Blutes sowie der Nachweis bzw. der Ausschluss von weiterem DLBCL-Befall durch eine Computertomografie (CT) von Hals, Brust- und Bauchraum sowie des Beckens.

International wird empfohlen, eine Positronen-Emissions-Tomografie (= PET) mit der CT zu kombinieren (= PET-CT). Dazu wird Betroffenen radioaktiv markierter Zucker injiziert, der sich in stoffwechselaktiven Geweben anreichert und mit einer Kamera abgebildet werden kann. Obwohl das PET-CT als empfindlichere Methode zum Nachweis eines Lymphombefalls gilt als ein CT oder eine Kernspintomografie (= MRT / Magnetresonanztomografie), wird diese Untersuchung in der Regel nur zur initialen Ausbreitungsdiagnostik (Staging) und zum Abschlussstaging eingesetzt. Außerhalb von klinischen Studien erfolgt das Zwischenstaging typischerweise
durch eine klassische kontrastmittelgestützte CT-Untersuchung.

Was ist ein normales Blutbild?

Wenn sich die Zellen eines diffusen großzelligen B-Zell-Lymphoms auch im Knochenmark angesiedelt und vermehrt haben, stören bzw. verdrängen sie die normale Blutbildung. Dies führt zu Veränderungen im Blutbild, das Auskunft über die Zusammensetzung der Zellen des Blutes gibt. Im sogenannten „großen Blutbild“ (= kleines Blutbild + Differentialblutbild) wird die Zahl der roten Blutkörperchen (= Erythrozyten), der weißen Blutkörperchen (= Leukozyten) und Blutplättchen (= Thrombozyten) pro Mikroliter (μl) bzw. Kubikmillimeter (mm3) ermittelt. Im Differentialblutbild wird die genaue Verteilung der einzelnen Unterformen der Leukozyten bestimmt. So kann man feststellen, ob und welche Leukozytenformen vermindert sind. Ganz selten findet man auch DLBCL-Zellen im peripheren Blut.

Um festzustellen, was „normal“ ist, werden die Blutwerte von gesunden Männern und Frauen ermittelt und daraus ein Mittelwert bestimmt. Als Normalwert gilt jener Bereich, in den die Werte von 95 Prozent der gesundenBevölkerung fallen. Das bedeutet aber auch, dass fünf Prozent der Normalbevölkerung Blutwerte haben, die unterhalb oder oberhalb der Normalgrenzen liegen und die dennoch gesund sind. Wenn die Zahl der Blutzellen eines Menschen deutlich außerhalb der Normalwerte liegt, müssen Ärztinnen und Ärzte nach der Ursache für diese Abweichung suchen.

Blutwerte gesunder Erwachsene

Kleines BlutbildMännerFrauenEinheit
Erythrozyten (=rote Blutzellen)4,6 -5,94,0 - 5,2Millionen pro Mikroliter (µl) bzw. Kubikmillimeter (mm3)
Hämatokrit (= Anteil fester Blutbestandteile)41 - 5037 - 46Prozent
Leukozyten (= weiße Blutzellen)4,0 - 10,04,0 - 10,0Tausend pro Mikroliter (µl) bzw. Kubikmillimeter (mm3)
Thrombozyten (= Blutplättchen)150 - 450150 - 450Tausend pro Mikroliter (µl) bzw. Kubikmillimeter (mm3)
Hämoglobin (Hb) (= roter Blutfarbstoff)14,0 - 18,012,0 - 16,0Gramm (g) pro Deziliter (dl)


DifferentialblutbildAnteil an Leukozyten in Prozent (%)
Neutrophile Granulozyten50 - 70
Eosinophile Granulozyten2 - 4
Basophile Granulozyten0 - 1
Monozyten2 - 6
Lymphozyten25 - 45


Da sich ein diffuses großzelliges B-Zell-Lymphom aber nur selten und dann erst im späteren Verlauf im Blutbild bemerkbar macht, schließen normale Blutwerte ein DLBCL nicht aus. Wenn aufgrund von Beschwerden oder aufgrund einer körperlichen Untersuchung der Verdacht auf ein Lymphom besteht und eine andere Ursache für die Lymphknotenvergrößerung (zum Beispiel eine Infektion mit einem Epstein-Barr-Virus (= EBV), einem Zytomegalievirus (= CMV) oder durch Toxoplasmose) ausgeschlossen werden kann, sollte jede länger als acht Wochen anhaltende Lymphknotenvergrößerung feingeweblich untersucht werden.

Entnahme von Lymphknotengewebe

Für eine feingewebliche Untersuchung wird Betroffenen in einem chirurgischen Eingriff ein vergrößerter Lymphknoten entnommen. Je nach Lage des vergrößerten Lymphknotens dauert dieser Eingriff nicht lange und kann häufig ambulant nach örtlicher Betäubung durchgeführt werden. Ist die Lymphknotenentnahme nicht möglich bzw. technisch schwierig oder aufwändig (z. B. wenn sich der Lymphknoten hinter dem Bauchfell vor der Wirbelsäule befindet), kann im Ausnahmefall auch mittels einer Stanznadel (gegebenenfalls unter Kontrolle durch Ultraschall, MRT oder CT) ein Gewebezylinder aus dem Lymphknoten entnommen werden. Eine solche Stanzbiopsie eines Lymphknotens ist allerdings zur Diagnosestellung und insbesondere zur Bestimmung der Unterformen eines Lymphoms nur selten
ausreichend. Das Ansaugen einzelner Zellen mittels einer Feinnadelpunktion ist zur Diagnosestellung eines Lymphoms nicht geeignet.

Zur Aufbewahrung des Gewebes wird dieses entweder in Paraffin eingebettet oder eingefroren. Da einige Untersuchungen nur an Frischgewebe durchgeführt werden können, empfiehlt es sich, einen Teil des Gewebes einzufrieren.

Untersuchung des Lymphknotens

Aus dem entnommenen Lymphknoten werden sehr dünne Scheiben (= Gewebeschnitte) angefertigt, auf einen gläsernen Objektträger aufgebracht und unter dem Mikroskop begutachtet. Bei Verdacht auf ein Lymphom sollte diese Begutachtung immer durch ausgewiesene Fachleute für Hämatopathologie erfolgen, zum Beispiel in pathologische Referenzzentren, die auf die Diagnose von bösartigen Erkrankungen des Blut- und Immunsystems spezialisiert sind. 

Histologie

Im Lesemodus anzeigen

Nach einer Behandlung mit bestimmten Färbemitteln, die die Einzelheiten der Zellen besser erkennen lassen, findet man beim häufigsten Subtyp des diffus großzelligen B-Zell-Lymphoms, dem zentroblastischen DLBCL, mittelgroße und große, rundovaläre und etwas unregelmäßige Zellkerne (siehe Abbildung).

Da die Beurteilung eines Lymphoms allein anhand der mikroskopischen Betrachtung schwierig ist, werden an zusätzlichen Schnitten des entnommenen Lymphknotens immunologische Untersuchungen durchgeführt. Bei den meisten immunologischen Untersuchungen, auch als Immunhistologie oder Immunhistochemie bezeichnet, werden monoklonale Antikörper eingesetzt. Das sind im Labor hergestellte Substanzen, die mit für das jeweilige Lymphom charakteristischen Strukturen auf der Zelloberfläche reagieren. Diese Reaktion wird durch Farbumschläge sichtbar gemacht und bestimmt das Lymphom näher. Charakteristisch für ein diffuses großzelliges B-Zell-Lymphom sind die Oberflächenmarker CD20, an das zum Beispiel auch der zur Therapie eingesetzte monoklonale Antikörper Rituximab bindet, sowie CD19, CD22 und CD79a. Wichtig ist auch die Information, wie teilungsaktiv die Lymphomzellen sind, was meistens mit dem Ki67-Antikörper untersucht wird.

Im Mikroskop und durch immunologische Spezialuntersuchungen kann man zeigen, dass die Zellen der meisten diffusen großzelligen B-Zell-Lymphome den normalen B-Lymphozyten eines Keimzentrums ähneln. In diesen Fällen spricht man von einem DLBCL vom Keimzentrumstyp oder GCB-Typ (GC steht für engl. germinal center). Bei rund einem Drittel der Betroffenen haben die malignen Zellen jedoch Ähnlichkeit mit aktivierten B-Zellen des Lymphknotens. Dann spricht man vom sogenannten ABC-Typ eines diffusen großzelligen B-Zell-Lymphoms (ABC steht für engl. activated B-cell). Mittlerweile gehört es zum Standard, bei der Erstdiagnose eines diffusen großzelleigen B-Zell-Lymphoms herauszuarbeiten, ob ein DLBCL von einer aktivierten B-Zelle (= ABC-Typ) oder einer Keimzentrums B-Zelle (= GCB-Typ) abstammt. Diese Zuordnung kann mit digitaler Genexpressionsanalyse, beispielsweise dem „Nano-String“-Verfahren, auch an in Paraffin eingebetteten Biopsien erfolgen. Die Analyse von Genexpressionsprofilen gibt Auskunft darüber, welche Gene eines Lymphoms aktiviert sind. Auch haben Veränderungen an den Genen MYC, BCL2 und BCL6 Auswirkungen auf die Diagnose und Prognose eines Betroffenen und müssen bei entsprechendem Verdacht auch analysiert werden. Sind von den Veränderungen zwei Gene betroffen, sprechen Ärzte auch von „high-grade B-cell Lymphom“ mit Translokationen in MYC und BCL2 und/oder BCL6 (früher double hit-Lymphome bzw. triple hit-Lymphome, wenn drei Gene betroffen sind (engl. double = doppelt; triple = dreifach; hit = Treffer, Schlag)). Solche Veränderungen können mit der FISH-Methode (FISH = Fluoreszenz-in-situ-Hybridisierung) nachgewiesen werden.

Stadien & Risikofaktoren

Im Lesemodus anzeigen

Bestimmung des Krankheitsstadiums

Die Entscheidung, wie das diffuse großzellige B-Zell-Lymphom behandelt wird, hängt auch von seiner Ausbreitung im Körper ab. Daher muss im Anschluss an die Diagnosesicherung geprüft werden, welche Körperteile vom DLBCL betroffen sind. Diese Diagnostik wird als „Staging“ bezeichnet und umfasst neben bildgebenden Verfahren auch die Untersuchung des Knochenmarks durch zytologische, immunzytologische und histologische Verfahren.

Als Standard-Bildgebungsverfahren gilt das PET-CT von Hals, Brust- und Bauchraum einschließlich des Beckens. Die Zuordnung zu einem Krankheitsstadium erfolgt beim diffusen großzelligen B-Zell-Lymphom entsprechend der Ann-Arbor-Klassifikation. Sie sieht die Stadien I bis IV vor. Ob nur die Lymphknoten befallen sind oder auch Gewebe und Organe außerhalb der Lymphknoten, wird durch das Hinzufügen eines Kürzels gekennzeichnet. Das Kürzel N für „nodal“ (lat. nodus = Knoten) wird benutzt, wenn nur die Lymphknoten betroffen sind. Gibt es außerdem eine Beteiligung von Organen und Gewebe außerhalb der lymphatischen Organe, wird das mit einem E für „extralymphatisch“ (lat. extra = außerhalb) kenntlich gemacht. Zusätzlich zum Stadium wird mit einer Zusatzbezeichnung angegeben, ob der Betroffene an B-Symptomen (Fieber über 38 Grad Celsius und/oder Nachtschweiß und/oder Gewichtsverlust) leiden. Der Zusatz A bedeutet, dass keine B-Symptome vorliegen, der Zusatz B sagt aus, dass die erkrankte Person B-Symptome hat.

Ann-Arbor-Klassifikation (Ausbreitung des Lymphoms)

Stadium IBeteiligung einer einzelnen Lymphknotenregion (Stadium I/N) oder eines eingegrenzten Bereichs außerhalb des lymphatischen Systems (Stadium I/E).
Stadium II Beteiligung von zwei oder mehr Lymphknotenregionen auf der gleichen Seite des Zwerchfells (Stadium II/N) mit oder ohne eines eingegrenzten Bereichs außerhalb des lymphatischen Systems (Stadium II/E) ggf. mit Beteilung der Lymphknoten (Stadium II/N/E) auf einer Seite, also ober- oder unterhalb des Zwerchfells.
Stadium IIIBeteiligung von zwei oder mehr Lymphknotenregionen auf beiden Seiten des Zerchfells (Stadium III/N) oder von Organen außerhalb des lymphatischen Systems (Stadium III/E) ggf. unter Mitbeteiligung von Lymphknoten (Stadium III/N/E) auf beiden Seiten des Zwerchfells.
Stadium IVÖrtlich nicht begrenzte Beteiligung eines oder mehrerer nichtlymphatischer Organe (z.B. Lunge, Leber, Knochenmark) (Stadium IV/E) ggf. unter Beteiligung von lymphatischem Gewebe (Stadium IV/N/E). Eine Beteiligung des Knochenmarks oder der Leber gilt automatisch als Stadium IV.


Prognostische Risikogruppen

Seit einigen Jahren weiß man, dass neben dem Ann-Arbor-Stadium auch andere klinische Faktoren beeinflussen, wie Patienten auf die Therapie Ansprechen (= Prognose). Anhand des Internationalen Prognostischen Index (= IPI) wird ermittelt, wie hoch die Heilungswahrscheinlichkeit einer an einem DLBCL erkrankten Person ist bzw. wie gut diese voraussichtlich auf eine Standard-Therapie Ansprechen wird.

Als Risikofaktoren gelten:

  • das Alter der erkrankten Person (60 Jahre und älter)
  • ein erhöhter Wert des Enzyms Lactatdehydrogenase (LDH) im Blut vor Therapiebeginn
  • zwei oder mehr extralymphatische Befälle (= Lymphomzellen außerhalb der lymphatischen Organe)
  • sowie ein Allgemeinzustand von 2 oder höher ermittelt nach den ECOG-Kriterien (Erläuterung hierzu im Glossar)

Abhängig von der Anzahl der Risikofaktoren wird das prognostische Risiko von Betroffenen als „niedrig“ (0-1 Risikofaktor), „niedrig-intermediär“ (2 Risikofaktoren), „hoch-intermediär“ (3 Risikofaktoren) oder „hoch“ (4-5 Risikofaktoren) eingestuft. Die Zuordnung zu einer prognostischen Risikogruppe entsprechend dem IPI ist klinisch relevant, da viele Studiengruppen Therapiestrategien empfehlen, die die Intensität einer Therapie der IPI-Risikogruppe anpasst (siehe Tabelle unten).

Prognostische Risikogruppen entsprechend dem International Prognostic Index (IPI)

Risiko-GruppeAnzahl der RisikofaktorenWahrscheinlichkeit für die Rückblidung der DLBCL Zeilen durch StandarstherapieBenötigte Therapieintensität
niedrig0 oder 1xxxxx
niedrig-intermediär2xxxxx
hoch-intermediär3xxxxx
hoch4 oder 5xxxxx


Zudem gibt es weitere Merkmale des Tumors, die darauf hinweisen können, dass die Erkrankung ungünstiger verläuft. Dazu gehören:

  • ein bestimmter Untertyp des diffusen großzelligen B-Zell-Lymphoms (ABC-Subtyp),
  • bestimmte Veränderungen im Erbgut der Tumorzellen (MYC-Translokation), insbesondere wenn zusätzlich Veränderungen der Gene BCL2 oder BCL6 vorliegen,
  • die gleichzeitige Bildung der Eiweiße MYC und BCL2 durch die Tumorzellen.

Nach dem heutigen Wissensstand führen diese Merkmale außerhalb von klinischen Studien jedoch in der Regel nicht zu einer anderen Behandlung.

Therapie

Im Lesemodus anzeigen

Wer ist auf die Behandlung von diffus großzelligen B-Zell-Lymphomen spezialisiert?

Die Behandlung eines diffusen großzelligen B-Zell-Lymphoms sollte nur durch erfahrene Fachärztinnen und Fachärzte für Hämatologie und Onkologie erfolgen. Diese sind sowohl in den   entsprechenden Fachabteilungen von Krankenhäusern und Kliniken tätig als auch in niedergelassenen Facharztpraxen.

Die Therapie wurde in den vergangenen Jahren vor allem mit Hilfe von klinischen Therapiestudien stetig verbessert, sodass heute bei vielen Patientinnen und Patienten Heilungsraten von bis zu 80 Prozent erreicht werden, wenn die effektiven Therapien konsequent, d.h. in der geplanten Dosis und ohne zeitliche Verzögerungen, gegeben werden können. Trotz dieser Erfolge ist es wichtig, dass sich auch weiterhin möglichst viele DLBCL-Erkrankte im Rahmen von Studien behandeln lassen. Denn nur wenn unterschiedliche Therapieansätze bei möglichst vielen Menschen gegeneinander verglichen und dokumentiert werden, können weitere Verbesserungen der Heilungsraten erreicht oder besser verträgliche Therapien entwickelt werden. Aufgrund der strengen Qualitätskontrollen profitieren auch jene Personen von einer Studienteilnahme, die nicht dem Therapiearm mit dem neuen, vielversprechenden Medikament zugeteilt werden (= Randomisierung), sondern auch Erkrankte, die eine sogenannte Standardtherapie erhalten. Patientinnen und Patienten sollten ihr Behandlungsteam deshalb immer danach fragen, ob die Behandlung im Rahmen einer Studie möglich ist. Auskünfte zu laufenden Therapiestudien beim DLBCL erteilen das Kompetenznetz maligne Lymphome e.V. oder die Studiengruppe „German Lymphoma Alliance“ (GLA). Die Kontaktdaten werden im Anhang genannt.

Wann sollte mit der Behandlung begonnen werden?

Da das diffuse großzellige B-Zell-Lymphom ein aggressives und rasch wachsendes Lymphom ist, sollte mit der Therapie begonnen werden, sobald die Ergebnisse der Staging- Untersuchungen vorliegen und man auf deren Basis die Therapiestrategie festlegen kann. Ein Hinausschieben der Therapie ist nur in besonderen Situationen gerechtfertigt, beispielsweise
bei einer schweren bakteriellen Infektion oder zur Kryokonservierung von Keimgewebe (= Aufbewahren von Zellen oder Gewebe durch Einfrieren in flüssigem Stickstoff) zum Erhalt der Fruchtbarkeit (= Fertilität) bei Erkrankten mit Kinderwunsch.

Erstlinientherapie

Die Standardstrategie für die Erstbehandlung eines diffusen großzelligen B-Zell-Lymphoms besteht aus einer R-CHOP-basierten Immunchemotherapie. Immunchemotherapien kombinieren monoklonale Antikörper mit einem oder mehreren chemotherapeutischen Medikamenten (= Zytostatika). Bei der R-CHOP-basierten Therapie steht das R für die Immuntherapie
mit dem Antikörper Rituximab, der die Oberflächenstruktur CD20 auf den Lymphomzellen erkennt, an diese bindet und damit für das körpereigene Immunsystem sichtbar und angreifbar macht. Die Chemotherapie wird mit den Buchstaben CHOP abgekürzt, wobei jeder dieser Buchstaben für ein Medikament steht (C = Cyclophosphamid; H = Doxorubicin; O = Vincristin;
P = Prednison).

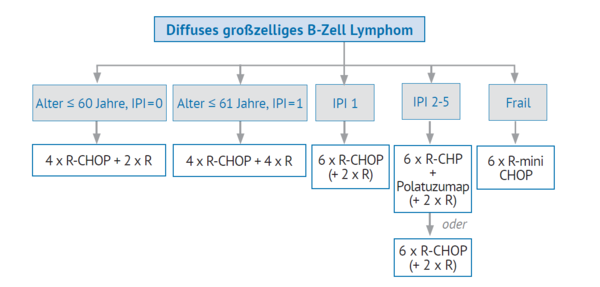
Typischerweise wird R-CHOP im Abstand von drei Wochen (R-CHOP-21) gegeben. Es kommen in der Regel sechs Durchgänge (= Zyklen) von R-CHOP zur Anwendung. Abhängig vom klinischem Risiko - siehe hierzu auch noch einmal IPI in Tabelle 3 – wird die Intensität der R-CHOP-basierten Therapie angepasst, sodass Betroffene mit hohem Risiko mehr Therapie bekommen als Betroffene mit weniger Risiko: Beispielsweise wird bei Patientinnen und Patienten mit dem niedrigsten klinischen Risiko (IPI=0, Alter unter 60 Jahren und kein Bulk) die Therapie auf vier Zyklen CHOP mit sechs Gaben Rituximab reduziert. Das Wissen, dass dies ohne Risiko möglich ist, wurde durch eine Therapieoptimierungsstudie gewonnen, die zeigen konnte, dass Patientinnen und Patienten dieser Risikogruppe von einer Toxizitätsreduktion bei gleicher Effektivität profitieren (Abbildung 6).

Auch ältere Betroffene ohne weiteres klinisches Risiko (IPI=1 wegen des Alters, ohne Bulk) werden den Ergebnissen der OPTIMAL>60-Studie folgend zunächst mit 4 Zyklen R-CHOP behandelt. Dann wird ein modernes bildgebendes Verfahren namens PET/CT zur Messung der Resttumormenge durchgeführt. Sollte keine weitere Erkrankungsaktivität vorliegen (sogenannte komplette metabolische Remission, engl. complete metabolic remission, CMR), werden noch weitere 4 Gaben des CD20-Antikörpers Rituximab gegeben, ansonsten noch 2 Zyklen R-CHOP und Bestrahlung der Restbefälle. Alle anderen Betroffenen zwischen 18-80 Jahren mit einem IPI von 2-5 werden derzeit mit einer neueren Version des R-CHOP-Schemas behandelt, dem sogenannten Polatuzumab vedotin-R-CHP. Hierbei wurde der chemotherapeutische Wirkstoff Vincristin (das O im CHOP) an einen CD79B-Antikörper gekoppelt. Dieses Antikörper-Wirkstoff-Konjugat namens Polatuzumab vedotin ermöglicht einen zielgerichteteren Angriff auf die Tumorzelle. Basierend auf der POLARIX-Studie haben Betroffene mit einem höheren Risikoprofil dadurch derzeit die besten Aussichten, allein von der Erstlinientherapie eine dauerhafte Krankheitskontrolle und damit Heilung zu erleben.

Auch Patientinnen und Patienten mit relevanten Begleiterkrankungen können bis ins hohe Alter kurativ, also mit dem Ziel einer Heilung, behandelt werden. Bei Betroffenen mit  Komorbiditäten, z.B. schweren Herzerkrankungen, sind in Einzelfällen dann Veränderungen am R-CHOP-Protokoll nötig. Beispielsweise kann bei Betroffenen mit einer Vorschädigung des
Herzens der Wirkstoff Doxorubicin (= H) gegen Etoposid ausgetauscht werden (= R-CEOP). Sehr alte Patient:innen (um 80 Jahre) lassen sich mit einer dosisreduzierten Form des Therapieprotokolls, dem sogenannten mini-R-CHOP, ebenfalls noch sehr gut kurativ behandeln.

Mittlerweile gibt es neben R-CHOP eine Reihe neuer Medikamente, die in frühen Phasen der klinischen Prüfung ermutigende Ergebnisse erzielt haben. Hierzu gehören zum Beispiel zahlreiche BTK-Inhibitoren sowie immunmodulatorische Wirkstoffe (IMIDe), wie Lenalidomid oder das Golcadomid als neuere Variante. Die genannten Therapien werden überwiegend als Tabletten
verabreicht und greifen ganz gezielt Strukturen an, die für das Überleben der Lymphomzellen wichtig sind. Sie werden deshalb auch als zielgerichtete Therapien, engl. targeted therapies, bezeichnet. Zudem wurden weitere Antikörper gegen andere Oberflächenstrukturen, wie z.B. Tafasitamab gegen CD19, entwickelt. Gerade die Kombination von Tafasitamab mit Lenalidomid und R-CHOP wurde jüngst in der sogenannten FrontMind-Studie als dem R-CHOP überlegen berichtet. Wann die Zulassung erfolgt und wie dies die Erstlinientherapie zukünftig verändern wird, stand beim Druck dieser Broschüre noch nicht fest, bleibt aber abzuwarten und wird bei positiver Bewertung eine Alternative zum Pola-R-CHP für Betroffene mit IPI 3-5 darstellen.

Ebenso gibt es eine Reihe spezialisierter Eiweißmoleküle, die entweder als Antikörper mit Brückenfunktion zum Immunsystem (= bispezifische Antikörper) körpereigene Abwehrzellen direkt mit der Lymphomzelle in Kontakt bringen (siehe auch KML-Broschüre „Bispezfische Antikörper“) oder als Chemotherapie-gekoppelte Antikörper (= ADC, antibody drug conjugates) zellschädigende Substanzen zielgerichtet in die DLBCL-Zelle bringen. Neben dem oben bereits beschriebenen Polatuzumab vedotin ist Loncastuximab tesirine ein weiteres Antikörper-Wirkstoff-Konjugat (ADC), das jedoch gegen CD19 gerichtet ist. 

Die Antikörper-Wirkstoff-Konjugate Polatuzumab vedotin und Loncastuximab tesirine sowie die bispezifischen Antikörper Epcoritamab, Glofitamab und Odronextamab sind für die Behandlung erwachsener Patientinnen und Patienten mit rezidiviertem oder refraktärem diffusem großzelligem B-Zell-Lymphom (DLBCL) nach mindestens zwei vorherigen systemischen Therapielinien zugelassen. Die Testung der Effizienz und die nachfolgende Zulassung der genannten Substanzen ist jedoch ein hochdynamischer Prozess, sodass Sie immer mit Ihrem Behandlungsteam die für Sie optimale Therapie besprechen sollten. Die jeweils gültigen Therapieempfehlungen finden Sie im Onkopedia-Leitlinienportal der DGHO sowie der S3-Leitlinien-Homepage. Die German Lymphoma Alliance e.V. (GLA) empfiehlt die Einteilung von Patientinnen und Patienten mit einem diffusen großzelligen B-Zell-Lymphom in die in Tabelle 3 (S. 24) gezeigten prognostischen Untergruppen und entwickelt für jedes Segment eine an das Risiko angepasste Studie. Ausführliche Informationen zu allen Lymphomstudien sowie zur GLA bietet
das KML-Informationsportal unter www.lymphome.de.

Was ist das Ziel dieser Therapien?

Unabhängig vom Stadium und Risikoprofil der Erkrankten zielen die Therapien darauf ab, ein diffuses großzelliges B-Zell-Lymphom vollständig zu beseitigen. Dies gelingt mittlerweile bei 80 Prozent aller Betroffenen, wobei die Heilungsraten zwischen 50 Prozent (ältere Menschen mit hohem Risiko) und 98 Prozent (junge Menschen mit niedrigem Risiko ohne Bulk) liegen. Alle DLBCLPatientinnen und Patienten, die nach einer adäquaten Behandlung zwei Jahre ohne Rückfall bleiben, haben eine normale Lebenserwartung.

Stellenwert der Strahlentherapie

Die Rolle der Strahlentherapie ist bislang nicht abschließend geklärt. Ein potenzieller Nutzen wird insbesondere bei großen initialen Lymphommassen (= Bulk) gesehen, wenn nach Abschluss der Immunchemotherapie zwar eine partielle morphologische Remission erreicht wird, im PET/CT jedoch weiterhin positive Restbefunde feststellbar sind. Entsprechend wird bei isolierten oder wenigen, auf ein Bestrahlungsfeld begrenzten Restläsionen am Ende der systemischen Therapie eine konsolidierende Strahlentherapie empfohlen.

Rezidivtherapie: Behandlung nach einem Rückfall

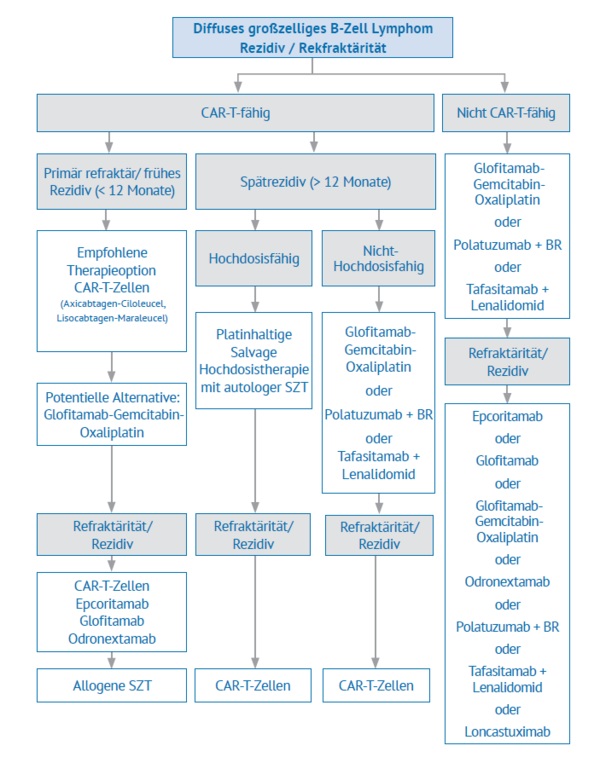
Sollte es nach der Primärtherapie zu einem Rückfall (= Rezidiv) kommen, hängt die Zweitlinientherapie vom Alter und dem körperlichen Allgemeinzustand des Patienten bzw. der Patientin ab. Ebenso entscheidend ist, wie lange die krankheitsfreie Zeit (= Dauer der Remission) angehalten hat. Am schwierigsten sind diffuse großzellige B-Zell-Lymphome zu behandeln, die trotz konsequenter Erstlinientherapie größer werden (= primär progrediente DLBCL oder auch primär refraktäre DLBCLs) oder nur bis zu zwölf Monate nach Abschluss der Erstlinientherapie in Remission bleiben (= Frührezidive). Grundsätzlich gilt: Auch in der rezidivierten und refraktären Situation ist das Therapieziel häufig noch die Heilung der Erkrankung.

Die Behandlung eines rezidivierten DLBCL ist eine individuelle Entscheidung, die in Abhängigkeit von der Erkrankung und den Eigenschaften der erkrankten Person viele Optionen umfasst. Ein Überblick über mögliche Behandlungspfade bei einem Rezidiv ist dem nachfolgenden Schaubild (Abbildung 7) zu entnehmen. Die Kriterien, welche Patient:innen für eine Therapie mit CAR-T-Zellen (CAR-T-fähig) oder für eine Hochdosistherapie mit Stammzelltransplantation (hochdosisfähig) in Frage kommen, sind nicht identisch. Grundsätzlich können deutlich mehr Betroffene mit einer CAR-T-Zell-Therapie behandelt werden. Unterschiedliche Studien und Real-World-Analysen zeigen, dass CAR-T-Zell-Therapien erfolgreich bei Patient:innen durchführbar
sind, bei denen eine autologe Stammzelltransplantation nicht möglich ist. Welche Therapie im Einzelfall in Frage kommt, sollte unbedingt im Gespräch mit hämato-onkologischen Ärztinnen und Ärzten mit umfangreicher Erfahrung in der Behandlung von rezidivierten und refraktären Lymphomen erfolgen. Prinzipiell entscheiden dies jedoch Erkrankte und Behandelnde  gemeinsam nach Evaluierung aller Optionen. Der zum Druck dieser Broschüre gültige Therapiepfad ist in Abb. 7 hinterlegt (bitte immer online überprüfen auf www.onkopedia.de oder S3-Leitlinie).

CAR-T-Zell-Therapie

In den letzten Jahren wurde die Therapie von Betroffenen, die nicht auf eine klassische Immunchemotherapie angesprochen haben oder bei denen ein Rückfall der Erkrankung innerhalb von 12 Monaten nach Therapieende aufgetreten ist (= Frührezidiv), revolutioniert. Während bis vor wenigen Jahren der Einsatz nicht-kreuzresistenter Chemotherapien in Kombination mit einer autologen Stammzelltransplantation (= Übertragung eigener Stammzellen) der Versorgungsstandard war, ist der gegenwärtige Therapiestandard die CAR-T-Zell-Therapie.

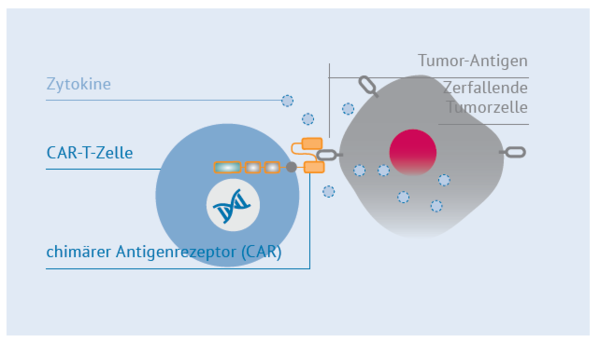
Bei dieser Form der zellulären Immuntherapie werden einer erkrankten Person eigene Abwehrzellen, sogenannte T-Lymphozyten, aus dem Blut entnommen. Diese T-Zellen, denen es zuvor nicht gelungen ist, die Tumorzellen aufzuspüren und zu zerstören, werden im Labor gentechnisch verändert: Ihnen wird ein künstlicher Rezeptor (= chimärer Antigenrezeptor, CAR)
eingebaut. Bei einem DLBCL ist das ein Rezeptor, der das CD19-Antigen auf den Oberflächen der Tumorzellen erkennt. Anschließend werden die CAR-T-Zellen zur Vermehrung angeregt und dann – im Anschluss an eine kurze Chemotherapie – über eine Infusion in die Blutbahn der erkrankten Person zurückgegeben. Dort sind die T-Zellen dann aufgrund ihres besonderen
Rezeptors in der Lage, die zuvor nicht erkannten DLBCL-Zellen zu finden und zu bekämpfen. Vereinfacht ausgedrückt werden bei dieser Form der Immuntherapie körpereigene Abwehrzellen in ein „Trainingscamp“ geschickt, in dem sie lernen, sehr gezielt Tumorzellen aufzuspüren und zu zerstören. Durch den Kontakt der CAR-T-Zellen mit den DLBCL-Zellen vermehren sich die CAR-T-Zellen weiter im Körper der/des Betroffenen, sodass nur eine einmalige Gabe der CAR-T-Zellen erforderlich ist. Eine genaue Darstellung dieses Therapieprinzips bietet die KML-Broschüre „CAR-T-Zell-Therapie“. 

Zugelassen ist die CAR-T-Zell-Therapie für erwachsene Menschen mit einem rezidivierten bzw. refraktären DLBCL oder mit einem primären mediastinalen großzelligen B-Zell-Lymphom (PMBCL), wenn der Rückfall innerhalb von 12 Monaten nach Abschluss einer systemischen Therapie erfolgt (= Frührezidiv). 

Da der Herstellungsprozess der CAR-T-Zellen gegenwärtig noch etwa 3-6 Wochen in Anspruch nimmt, wird in dieser Zeit eine sogenannte Halte- und Brückentherapie durchgeführt  (Haltetherapie: Therapie bis zur Sammlung der T-Lymphomzyten; Brückentherapie: Therapie nach Sammlung und vor der Rückgabe). Das Finden optimaler Halte- und Brückentherapien ist Gegenstand intensiver Forschung. Die Auswahl richtet sich nach der Aggressivität und Biologie des Lymphoms sowie individuellen Voraussetzungen der Betroffenen (Alter, Komorbiditäten,
Vortherapie, etc.)

Bedingt durch den komplexen Herstellungsprozess und die Tatsache, dass es sich bei CAR-T-Zellen um „lebende“, genetisch modifizierte Immunzellen handelt, die sich nach der Infusion vermehren und langfristig im Körper verbleiben können, unterliegt die Gabe der CAR-T-Zellen besonderen behördlichen Auflagen und kann nur in spezialisierten Zentren durchgeführt werden. Ob und wo eine CAR-T-Zell-Therapie im konkreten Fall möglich ist, sollte immer mit dem Behandlungsteam besprochen werden. Eine Liste mit CAR-T-Zell-Zentren kann im KML-Informationsportal www.lymphome.de aufgerufen werden.

Kurativ gedachte Behandlungsverfahren jenseits der CAR-T-Zell-Therapie

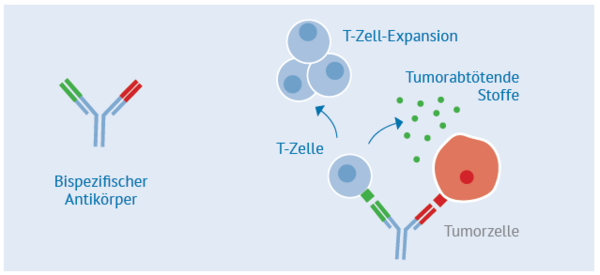
Die Bedeutung des wiedererstarkten, körpereigenen Immunsystems wird durch die Erfolge der CAR-T-Zell-Therapie unterstrichen. Ein Nachteil dieses Therapieverfahrens ist die in der Regel nicht sofortige Verfügbarkeit durch den oben geschilderten Herstellungsprozess und die damit verbundenen regulatorischen Prozesse. Daher gewinnen derzeit die bispezifischen T‑Zell‑aktivierenden Antikörper als neuartige und sehr effektive Therapieform an Bedeutung. Sie vereinen die gezielte Bindung an eine Tumorzelle mit der Aktivierung des
körpereigenen, spezifischen Immunsystems (siehe auch Abbildung).

Der Vorteil der bispezifischen Antikörper ist die sehr hohe Effizienz gepaart mit einer guten Verträglichkeit bei sofortiger Verfügbarkeit. Bispezifische Antikörper sind beim Druck dieses   Heftes als Einzelsubstanz im 2. Rückfall (Rezidiv) zugelassen und werden aktuell in Kombination mit Chemotherapie im Rahmen klinischer Studien für weitere Therapielinien getestet.

Glofitamab in Kombination mit der klassischen Chemotherapie Gemcitabine und Oxaliplatin (Glo-GemOX, sog. StarGlow-Regime) ist auch für Patient:innen zugelassen, die nicht hochdosisfähig oder CAR-T-Zell-fähig sind (vgl. Abbildung Rezidivtherapien). Das Glo-GemOx-Therapieregime umfasst 8 Zyklen Chemotherapie und 12 Gaben des bispezifischen Antikörpers und führt in vielen Fällen zu langandauernden Rückbildungen - für den Begriff Heilung sind die Nachbeobachtungszeiten beim Druck dieser Broschüre noch zu kurz. Daher stellt Glo-GemOx eine nachrangige, aber echte Alternative zur CAR-T-Zelltherapie dar, wenn diese bei Patient:innen im ersten Rückfall nicht durchführbar sein sollte (vgl. Rezidivtherapien
beim DLBCL).

Hochdosistherapie mit Stammzelltransplantation

Bis vor wenigen Jahren war das Standardvorgehen für die 2. Therapielinie die Gabe einer nicht-kreuzresistenten Chemotherapie mit nachfolgender Konsolidierung durch eine autologe Stammzelltransplantation. Dies stellt auch weiter den Therapiestandard für Betroffene von Spätrezidiven (= Rückkehr der Erkrankung nach 12 Monaten) dar, sofern diese als hochdosisfähig
eingestuft werden.

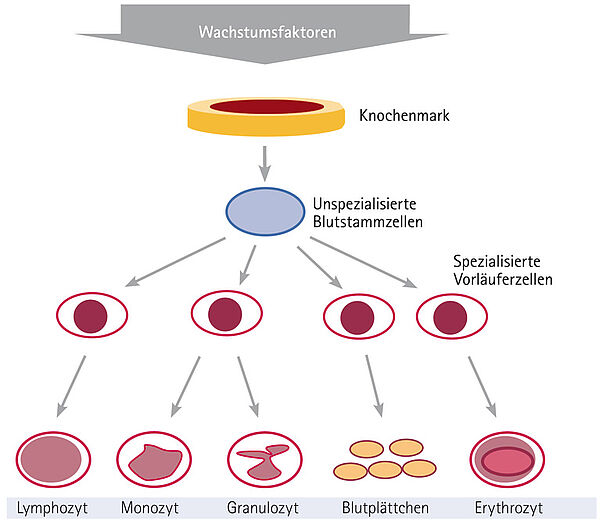
Als Stammzellen werden jene Ursprungszellen im menschlichen Körper bezeichnet, die die Fähigkeit haben, sich in unterschiedliche Zellarten weiterzuentwickeln. Menschen haben rund  zwanzig verschiedene Stammzellarten, darunter die Blutstammzellen. Diese befinden sich vor allem im Knochenmark, aber auch im Blutkreislauf. Blutstammzellen können sich selbst vermehren und durch Reifung in verschiedene Blutzellarten entwickeln – also auch in Lymphozyten (siehe dazu auch Abbildung)

Unterschieden wird grundsätzlich zwischen einer autologen (Blut-)Stammzelltransplantation, bei der den Patienten und Patientinnen zuvor entnommene eigene Blutstammzellen im Anschluss an eine Hochdosistherapie zurückübertragen werden, und einer allogenen (Blut-)Stammzelltransplantation, bei der die Erkrankten nach einer Hochdosistherapie die  Blutstammzellen eines geeigneten gesunden Fremd- oder Familienspenders erhalten. Das Alter und der körperliche Allgemeinzustand der Patientin bzw. des Patienten sind wichtig für die Beurteilung, ob eine Stammzelltransplantation durchgeführt werden kann. Bei der Übertragung von autologen Blutstammzellen gilt 75 Jahre meist als obere Altersgrenze, bei der allogenen Transplantation sind es in der Regel 65 Jahre. Die starren Altersgrenzen wurden in den letzten Jahren jedoch zunehmend aufgeweicht und inzwischen werden auf der Basis von  objektivierbaren Scores und der Einschätzung erfahrener Transplanteure immer öfter individualisierte Entscheidungen getroffen. Die Entscheidung für oder gegen eine  Stammzelltransplantation muss jedoch für jeden erkrankten Menschen ganz individuell getroffen werden.

Ablauf der autologen Stammzelltransplantation beim diffusen großzelligen B-Zell-Lymphom

Induktion (= Einleitung): Bei Betroffenen mit einem Rezidiv eines diffusen großzelligen B-Zell-Lymphoms, für die eine autologe Transplantation sinnvoll erscheint, erfolgt zunächst die Behandlung mit zwei bis drei Zyklen einer intensiven nicht-kreuzresistenten Chemotherapie, z.B. mit R-DHAP (= Rituximab, Dexamethason, hochdosiertes Ara-C und Cisplatin) oder mit R-ICE (= Rituximab, Ifosfamid, Carboplatin, Etoposid) oder R-GDP (Rituximab, Gemcitabine, Dexametason, Cisplatin). Durch diese Chemotherapie soll bereits ein Großteil der Tumorzellen zerstört werden. Da durch diese Behandlung aber auch viele gesunde weiße Blutzellen vernichtet werden, beginnt das blutbildende System damit, vermehrt Stammzellen zu produzieren, aus denen neue weiße Blutzellen heranreifen können. Der überwiegende Teil dieser Stammzellen befindet sich im Knochenmark, einige Stammzellen zirkulieren jedoch auch im Blutkreislauf. Durch die Gabe von Wachstumsfaktoren (G-CSF) kann die Anzahl der Stammzellen im Blut erhöht werden.

Stammzellapherese (= Sammlung von Blutstammzellen): Befinden sich im Blut genügend Stammzellen, wird die am DLBCL erkrankte Person an eine Apherese-Maschine angeschlossen. Sie filtert die Stammzellen aus dem Blut heraus und gibt alle nicht benötigten Blutzellen wieder in den Blutkreislauf zurück. Dieser drei- bis fünfstündige Vorgang kann ambulant durchgeführt werden. Er wird so oft wiederholt, bis genügend Stammzellen vorhanden sind. Die gewonnenen Stammzellen werden bis zur Übertragung in flüssigem Stickstoff bei minus 196 Grad Celsius eingefroren.

Konditionierung (= Hochdosis-Therapie): Nachdem genügend Stamm-zellen gewonnen wurden, wird eine weitere, das Knochenmark abtragende Chemotherapie durchgeführt. Dazu wird häufig das BEAM-Schema, bestehend aus BCNU, Etoposid, Ara-C und Melphalan angewendet. Die myeloablative Chemotherapie hat das Ziel, die restlichen Tumorzellen zu vernichten und ist so hoch dosiert, dass das Knochenmark der behandelten Person zerstört wird. In manchen Fällen wird die Hochdosistherapie zudem mit einer Ganzkörperbestrahlung kombiniert.

Transplantation (= Übertragung der Blutstammzellen): Rund zwei Tage nach der Hochdosistherapie werden die zuvor aufgetauten Blutstammzellen mittels einer Transfusion in die Vene zurückübertragen. Die Stammzellen wandern eigenständig in das Knochenmark des Patienten bzw. der Patientin und beginnen nach ca. 10 Tagen damit, sich zu teilen und neue Blutzellen (weiße und rote Blutkörperchen sowie Blutplättchen) zu produzieren. Zwei bis drei Wochen nach einer solchen autologen Transplantation kann die so behandelte Person nach Hause entlassen werden.

Allogene Stammzellentransplantation 

Bei einer allogenen Stammzelltransplantation werden Blutstammzellen übertragen, die eine verwandte oder nichtverwandte Person spendet. Voraussetzung ist allerdings, dass diese Person in den wesentlichen Gewebemerkmalen mit denen des Erkrankten übereinstimmt. Zu diesem Zweck werden deutschlandweit, notfalls auch weltweit, Knochenmarkspenderregister durchsucht.

Der Ablauf einer allogenen Transplantation ist ähnlich wie bei einer autologen Stammzelltransplantation. Zunächst werden der Spenderin oder dem Spender die Stammzellen nach Stimulation mit dem Wachstumshormon G-CSF durch eine Apherese entnommen. Sehr selten gewinnt man die Stammzellen aus dem Knochenmark des Beckenkamms, zum Beispiel, wenn die spendende Person die Stimulation mit G-CSF ablehnt. Die allogenen Stammzellen werden im Allgemeinen nicht eingefroren, sondern der am DLBCL erkrankten Person ungefähr zwei Tage nach Abschluss der Konditionierungstherapie übertragen. Dies erfordert eine gute Koordination zwischen dem Transplantationszentrum und dem Zentrum, das die Stammzellen
entnimmt. Dies gilt insbesondere bei Fremdtransplantationen mit nicht-verwandten Personen, da Entnahme- und Transplantationszentrum mitunter tausende Kilometer voneinander entfernt sein können. 

Die an einem DLBCL erkrankte Person, die die Stammzellen erhält, wird zusätzlich zur myeloablativen Chemotherapie auch mit einer immunsuppressiven Therapie behandelt. Diese unterdrückt das eigene Immunsystem und verhindert, dass eventuell noch verbliebene Immunzellen die neu empfangenen Stammzellen nach der Transplantation angreifen (HvGR = Host-versus-Graft-Reaktion oder „Wirt-gegen -Transplantat“-Reaktion). Gleichzeitig muss nach der Transplantation verhindert werden, dass das neu übertragene Immunsystem gegen die Zellen des Empfängers reagiert. Dies geschieht durch eine weitere immunsuppressive Therapie, die meistens 100 Tage nach der Transplantation beendet werden kann.
Diese mögliche Komplikation wird auch als „Graft-versus-Host-Reaktion“ (= GvHR) oder „Transplantat-gegen-Wirt-Reaktion“ bezeichnet.

Die Wirksamkeit der allogenen Transplantation beruht vor allem auf dem immuntherapeutischen Effekt, den das neue, übertragene Immunsystem für den erkrankten Menschen hat. Denn anders als bei einer autologen Transplantation erkennt das übertragene Immunsystem die Lymphomzellen der am DLBCL erkrankten Person als fremd und greift diese an. Diese
Wirkung wird auch als „Graft-versus-Lymphom-Reaktion“ (= GvLR) bezeichnet und ist von der oben genannten Abstoßungsreaktion (= Graft-versus-Host-Reaktion, GvHR) nicht gänzlich zu trennen: Bemerkenswert ist, dass Patientinnen und Patienten, die eine Graft-versus-Host-Reaktion erfahren, ein niedrigeres Risiko für einen weiteren Rückfall haben, als jene, die diese
nicht bekommen. Insofern ist eine geringgradige, gut zu behandelnde Graft-versus-Host-Reaktion durchaus erwünscht. Die allogene Transplantation ist zum Zeitpunkt des Erscheinens dieses Heftes zunehmend in den Hintergrund gerückt, stellt aber bei ausgewählten Fällen weiter eine echte Therapieoption nach Versagen vorheriger Therapielinien dar.

CAR-T-Zell-Therapie

Eine weitere neue Therapie für Patientinnen und Patienten im Rückfall ist die sogenannte CAR-T-Zell-Therapie. Bei dieser Therapie werden der am DLBCL erkrankten Person T-Lymphozyten aus dem Blut entnommen. Diese Zellen werden an ein Herstellerlabor geschickt und gentechnisch so verändert, dass ein künstlicher Rezeptor eingebaut wird, der das bei Lymphomen häufige
Antigen CD19 erkennt. Diese Zellen werden zur Vermehrung angeregt und dann mit Hilfe einer Infusion in die Blutbahn der Patientin oder des Patienten zurückgegeben. Durch den Kontakt der CAR-T-Zellen mit den Lymphomzellen werden die Lymphomzellen abgetötet. Diese Therapie ist bei erwachsenen Menschen mit rezidiviertem oder refraktärem DLBCL und primär mediastinalem großzelligem B-Zell-Lymphom (PMBCL) nach zwei oder mehr systemischen Therapien zugelassen. Praktisch bedeutet dies, dass bei Menschen, die auf die genannten Chemotherapien im Rezidiv nicht angesprochen haben, geprüft wird, ob Sie für eine CAR-T-Zell-Therapie in Betracht kommen. Da der Herstellungsprozess gegenwärtig noch ca. 3 Wochen Zeit in Anspruch nimmt, wird in dieser Zeit eine sogenannte Brückentherapie appliziert. Das Finden optimaler Brückentherapien ist Gegenstand der Forschung. Gegenwärtig werden Polatuzumb-basierte Therapien oder Tafasitamb/Lenalidomib sowie Gemcitabine/Oxaliplatin dazu verwendet (siehe auch unter nicht-kurative Salvage-Therapien). Anders als allogene Stammzelltransplantationen sind CAR-T-Zell-Therapien aus medizinischer Sicht einem größeren Patientenkreis zugänglich. Ausführliche Informationen zu diesem zellulären Therapieverfahren
finden Sie hier: CAR-T-Zell-Therapien

Nicht-kurative Salvage-Therapien

Von einem DLBCL-Rezidiv Betroffene, für die weder eine CAR-T-Zell-Therapie noch eine Stammzelltransplantation in Betracht kommt, können bei einem Rezidiv eine sogenannte Salvage-Therapie (engl. salvage = Rettung) erhalten. Das am häufigsten eingesetzte Salvage-Therapieschema entspricht dem experimentellen Arm der StarGlow-Studie bestehend aus dem bispezifischen Antikörper Glofitamab kombiniert mit den Chemotherapeutika Gemcitabin und Oxaliplatin.

Alternativ dazu können Pola-BR (Polatuzumab-Vedotin, ein monoklonaler Antikörper gegen CD79b gekoppelt mit einem Spindelgift, plus Bendamustin-Rituximab) und/oder Tafasitamab (ein anti-CD19-Antikörper) plus Lenalidomid gegeben werden. Obwohl ein direkter Vergleich dieser Therapieformen bisher nicht vorliegt, erzielen Tafasitamab/Lenalidomid und Polatuzumab-BR bessere Langzeitdaten als das früher häufig eingesetzte GemOx-Schema (eine Kombination aus Gemcitabin und Oxaliplatin (siehe hierzu auch die Darstellung in Kapitel "Kurativ gedachte Behandlungsverfahren jenseits der CAR-T-Zell-Therapie").

Versagen diese Therapien, können erneut erkrankte Patientinnen und Patienten im Rahmen einer prospektiven Studie mit neuen Medikamenten behandelt werden oder sie erhalten eine palliative Therapie mit dem Ziel, das Fortschreiten der Erkrankung zu verlangsamen und die Symptome zu reduzieren.

Alternative oder komplementäre Behandlungsmethoden

An Krebs erkrankte Menschen haben häufig den Wunsch, neben der Behandlung selbst etwas für ihre Gesundheit tun zu können. Manchmal suchen sie oder ihre Angehörigen nach „sanften" oder „natürlichen" Wirkstoffen und Methoden, die – ohne Nebenwirkungen zu verursachen – die Krankheit bekämpfen können. Auch gibt es in den Medien immer wieder Hinweise auf sogenannte „Wundermittel" – seien es Vitamine oder andere pflanzliche Präparate – die besser als jede Schulmedizin den Krebs besiegen könnten. Sie wecken leider nicht erfüllbare Hoffnungen bei Erkrankten und ihren Angehörigen und müssen oft teuer bezahlt werden. Keine der sogenannten alternativen Behandlungsmethoden konnte bisher in kontrollierten Studien eine Wirksamkeit beim diffusen großzelligen B-Zell-Lymphom nachweisen.

Als komplementäre Therapien gelten Substanzen oder Methoden, die ergänzend zu den oben beschriebenen Standardtherapien eingenommen oder angewendet werden. Auch bei den komplementären Therapien ist Vorsicht geboten, da nicht ausgeschlossen werden kann, dass es zwischen diesen und der Standardtherapie zu Wechselwirkungen kommt. Einige können den Patientinnen und Patienten direkt schaden, weil sie zum Beispiel die Nebenwirkungen der Standardtherapie erhöhen oder ihre Wirkung abschwächen könnten. Betroffene sollten daher grundsätzlich ihre Ärztin / ihren Arzt über alle Medikamente und Substanzen informieren, die sie zusätzlich zu den ärztlich verordneten einnehmen wollen. 

Grundsätzlich sollten sich Erkrankte vor und während der Immunchemotherapie körperlich fit halten und gesund ernähren. In großen Studien wurde gezeigt, dass Betroffene, die sich einem konsequenten Sportprogramm mit Kraft- und Ausdauersport unterziehen, eine höhere Heilungsrate haben.

Nebenwirkungen & Spätfolgen

Im Lesemodus anzeigen

Wie verkraftet mein Körper diese Therapien?

Die rund sechs Monate, die die Therapie eines DLBCL durchschnittlich dauert, stellen für die meisten Betroffenen eine starke seelische und körperliche Belastung dar. Dennoch schaffen es viele Patientinnen und Patienten auch während dieser Zeit, ein relativ normales Leben zu führen und sogar arbeiten zu gehen. Spätestens sechs Monate nach dem Ende der Therapie sollte die frühere Leistungsfähigkeit wiederhergestellt sein. Bei einigen Behandelten tritt vor allem im ersten Jahr nach Therapieende eine starke Müdigkeit (= Fatigue) auf. Die nachgewiesen  erfolgreichste Therapie gegen Fatigue ist ein konsequentes Sportprogramm mit Kraft- und Ausdauertraining. Hilfreich für die Genesung sind auch aktive soziale Kontakte.

Welche Nebenwirkungen haben Chemotherapien?

Bei der Chemotherapie muss man akute und langfristige Nebenwirkungen unterscheiden. Kurzfristige Nebenwirkungen sind vor allem die Störung der Blutbildung, die Schädigung der peripheren Nerven und Haarverlust; Übelkeit und Erbrechen spielen heute bei den zur Behandlung des DLBCL eingesetzten Medikamenten dank wirksamer Gegenmittel gegen diese
Nebenwirkung (= Antiemetika) keine Rolle mehr. Langfristige Nebenwirkungen betreffen die Funktion von Herz und Keimdrüsen und ein erhöhtes Risiko, an weiteren bösartigen Tumoren zu erkranken.

Die Standard-Immunchemotherapie bestehend aus CHOP und Rituximab wird im Allgemeinen bis ins hohe Alter gut vertragen. Durch die Wirkstoffe der CHOP-Chemotherapie kommt es akut zur Unterdrückung des Knochenmarks mit verminderter Bildung von weißen und roten Blutkörperchen sowie Blutplättchen (= Myelosuppression). Die Myelosuppression beginnt
meistens 6-8 Tage nach Beginn der Chemotherapie, erreicht ihre stärkste Ausprägung am Tag 10, danach kommt es zur raschen Erholung. Deshalb sollte das Blutbild nach jedem Chemotherapie-Zyklus ein bis zwei Mal pro Woche kontrolliert werden. Ein erneuter Zyklus darf erst begonnen werden, wenn sich das Knochenmark weitgehend von der letzten Therapie erholt hat. Ob die Dosis einzelner Wirkstoffe reduziert werden muss, hängt davon ab, wie stark das Knochenmark geschädigt war und wie lange diese Schädigung angehalten hat.

Während der Immunchemotherapie ist das Risiko einer Infektion abhängig von der Zahl der weißen Blutkörperchen deutlich erhöht. Daher sollten ältere Menschen (über 60 Jahre) nach R-CHOP und jüngere Menschen nach R-CHOP-14 oder R-CHOEP-14 Wachstumsfaktoren (G-CSF = Granulozyten-Kolonien-stimulierender Faktor) erhalten. G-CSF wird als Spritze (= Injektion)
verabreicht und bewirkt, dass die weißen Blutkörperchen nicht so stark abfallen und schneller wieder ansteigen. Zusätzlich wird eine Vorbeugung vor Infekten empfohlen. Sie sollte bis zu vier Wochen nach Abschluss der Immunchemotherapie gegeben werden und aus den Wirkstoffen Aciclovir gegen Herpes- und CMV-Infektionen sowie Cotrimoxazol gegen Lungeninfektionen
bestehen. Fallen die weißen Blutkörperchen unter 1.000 oder die Granulozyten unter 500 pro Kubikmillimeter (mm3), so sollte zusätzlich ein Antibiotikum (z.B. Ciprofloxazin) bis zur Erholung der weißen Blutkörperchen (meistens am Tag 12 nach CHOP) gegeben werden. Die verminderte Produktion roter Blutkörperchen unter Chemotherapie führt nur selten zu einer Blutarmut (= Anämie), die eine Transfusion roter Blutkörperchen nötig macht. Verminderungen der Blutplättchen (= Thrombozyten) in einem Ausmaß, dass Thrombozyten übertragen werden müssen, sind extrem selten.

Eine Schädigung der peripheren Nerven, die sich durch Kribbeln oder Taubheitsgefühle in Händen und Füßen (= Polyneuropathie) bemerkbar macht, wird durch den Wirkstoff Vincristin hervorgerufen und betrifft vor allem ältere Patientinnen und Patienten. Da diese Schädigungen mit jedem weiteren CHOP-Zyklus rasant zunehmen können, muss das Behandlungsteam schon beim Auftreten erster Beschwerden informiert werden. Gegebenenfalls wird dann beim nächsten Chemotherapiezyklus die Vincristin-Dosis reduziert oder Vincristin ganz abgesetzt.

Neben den Blutbildveränderungen und der damit erhöhten Infektionsgefahr stellt der durch die Chemotherapie bedingte Haarausfall (= Alopezie) für viele Patientinnen und Patienten die zweitgrößte Belastung dar. Daher ist es wichtig zu wissen, dass die Haare bereits wenige Wochen nach dem Ende der Chemotherapie wieder anfangen zu wachsen! 

Langfristige Nebenwirkungen können die Funktion der Keimdrüsen (= Hoden, Eierstöcke), des Herzens und des Knochenmarks betreffen. Bei Menschen mit Kinderwunsch sollte daher über die Gewinnung und Lagerung von Spermien bzw. Eierstockgewebe (= Asservierung) und/oder protektive Maßnahmen für die Eierstöcke gesprochen werden. Insbesondere Doxorubicin (das „H“ im CHOP-Schema) kann zu einer Schädigung der Herzmuskelkraft führen, was vor allem bei bereits vorgeschädigten Herzen beobachtet wird. Deshalb sollte die Herzfunktion (Herzultraschall, EKG) bereits vor Beginn der Therapie als auch in regelmäßigen Abständen danach überprüft werden.

Wie verträglich sind klassische Antikörper und Antikörper-Wirkstoff-Konjugate?

Abgesehen von der ersten Anwendung wird der Antikörper Rituximab im Allgemeinen gut vertragen. Insbesondere bei der ersten Gabe von Rituximab kann es zu einer sogenannten Infusionsreaktion kommen. Diese ist wahrscheinlich dadurch bedingt, dass es bei der ersten Gabe zu einem massiven Zerfall von Tumorzellen, aber auch von normalen B-Lymphozyten
im peripheren Blut kommt. Die Infusionsreaktion kann zu Übelkeit, Kopfschmerzen, Atembeschwerden bis hin zu Fieber und Schüttelforst führen.

Seltener sind allergische Reaktionen, die sich als Schwellungen im Mund- oder Rachenraum sowie Hautausschlag bis hin zum allergischen Schock äußern können. Deshalb sollte die erste Rituximab-Gabe als langsame Infusion gegeben werden und unter Monitorkontrolle in Nähe eines Notfallkoffers stattfinden. Weitere Rituximab-Infusionen werden im Allgemeinen
ohne Nebenwirkungen vertragen.

Ab dem zweiten Zyklus kann Rituximab daher auch unter die Haut (subkutan) gegeben werden. Die subkutane Gabe von Rituximab ist in weniger als einer Viertelstunde beendet und wird von den meisten Patientinnen und Patienten bevorzugt. Obwohl Rituximab die peripheren B-Lymphozyten, also normale Zellen des Immunsystems, eliminiert, ist das durch Rituximab bedingte Infektionsrisiko gering. Es betrifft vor allem virale Infektionen wie die Gürtelrose; das (Wieder-)Auftreten von Herpesviren (= CMV-Reaktivierung) ist sehr selten und auch wenn die Rate von Lungenentzündungen mit Pneumocystis jerovici erhöht scheint, treten die beiden letzten Infektionen unter gleichzeitiger Prophylaxe mit Aciclovir und Cotrimoxazol praktisch nicht  mehr auf. Neben Rituximab finden in der Therapie des DLBCLs weitere klassische Antikörper, wie z.B. das gegen das CD19-Oberflächenmolekül gerichtete Tafasitamab Verwendung, das
ebenso gut verträglich ist wie Rituximab.

Die Antikörper-Wirkstoff-Konjugate wie Polatuzumab vedotin (anti-CD79BMMAE) oder Locastuzumab teserine (anti-CD19-teserine) verursachen spezifische Nebenwirkungen wie Blutbildveränderungen, Polyneuropathie, Durchfälle, Hautausschläge, Wassereinlagerungen in Gewebe und krankhafte Flüssigkeitsansammlung im Brustraum außerhalb der Lunge.

Nebenwirkungen der CAR-T-Zell-Therapie

CAR-T-Zellen können bei einigen Menschen schwerwiegende Nebenwirkungen verursachen, sodass die Behandlung nur in Einrichtungen durchgeführt wird, die hinsichtlich ihrer Ausstattung  und ihres Personals alle Voraussetzungen erfüllen, um auftretende Nebenwirkungen gut behandeln zu können. Darüber hinaus erhalten Patientinnen und Patienten vor der Infusion der  CAR-T-Zellen vorbeugende Medikamente (z.B. Paracetamol und Antihistaminika). Nach der CAR-T-Zell-Infusion werden die Behandelten, abhängig vom jeweiligen CAR-T-Zell-Produkt, 7 bis 14 Tage stationär im Behandlungszentrum überwacht. Auch nach ihrer Entlassung sollten sie selbst auf Symptome achten und ihr Behandlungsteam sofort benachrichtigen, wenn sich ihr Gesundheitszustand ändert. 

Häufige Nebenwirkungen von CAR-T-Zellen, die bei mehr als einem von fünf Personen auftreten, sind:

Zytokinfreisetzungssyndrom (CRS) 

  • Fieber und Schüttelfrost
  • Niedriger Blutdruck und niedriger Sauerstoffgehalt
  • Schnelle Herzfrequenz und Veränderungen des Herzrhythmus (Arrhythmie)
  • Starke Müdigkeit

ICANS (Immune effector cell-associated neurotoxicity syndrome)
Probleme mit dem Nervensystem einschließlich des Gehirns (Enzephalopathie), Kopfschmerzen, Zucken oder Zittern und Schwindel
 

Fieberhafte Neutropenie
Fieber, das mit dem Rückgang der Anzahl der weißen Blutkörperchen (neutrophilen Granulozyten) verbunden ist, die normalerweise Infektionen bekämpfen.

Ausführlichere Informationen zu den Nebenwirkungen einer CAR-T-Zell- Therapie finden Sie in der KML-Broschüre „CAR-T-Zell-Therapie“, die auch unter www.lymphome.de im KML-Informationsportal verfügbar ist.

Nebenwirkungen bispezifischer Antikörper

Die in der DLBCL-Therapie verwendeten bispezifischen Antikörper Epcoritamab, Glofitamab und Odronextramab aktivieren unmittelbar das Immunsystem und rufen dadurch  Nebenwirkungen hervor, die denen der CAR-T-Zell-Therapie zum Teil ähneln. Die wichtigsten werden im hier noch einmal beschrieben:

Zytokinfreisetzungssyndrom (CRS)
Das Zytokinfreisetzungssyndrom (CRS) ist die häufigste und am besten bekannte Nebenwirkung bispezifischer Antikörper. Es entsteht, weil die aktivierten T-Zellen große Mengen von Botenstoffen (Zytokine) freisetzen, die das Immunsystem im ganzen Körper in einen Alarmzustand versetzen.

Typische Symptome eines CRS sind:

  • Fieber und Schüttelfrost (oft das erste Zeichen)
  • Müdigkeit und Abgeschlagenheit
  • Niedriger Blutdruck und beschleunigter Herzschlag
  • Verringerter Sauerstoffgehalt im Blut

Das CRS tritt fast immer in der Anlaufphase der Behandlung auf, meist innerhalb der ersten zwei Tage nach einer Gabe. Die meisten Fälle sind leicht und klingen von selbst oder nach einfacher Behandlung (z.B. fiebersenkende Mittel, Flüssigkeit) wieder ab. Schwere Verlaufsformen (Zytokinsturm) sind selten, können aber intensivmedizinische Behandlung erfordern. Aus diesem Grund ist eine engmaschige Überwachung besonders in der Anfangsphase so wichtig.

Infektionen
Bispezifische Antikörper beeinflussen das Immunsystem und können dabei auch gesunde B-Zellen miterfassen. Dies führt zu einem Mangel an körpereigenen Antikörpern (= Immunglobulinen) und erhöht das Infektionsrisiko, besonders für Infektionen der Atemwege sowie Virusinfektionen. Um das Infektionsrisiko zu verringern, erhalten viele Patientinnen und
Patienten vorbeugend antivirale und antibiotische Medikamente sowie ggf. Immunglobulin-Infusionen. Außerdem empfiehlt das Behandlungsteam gegebenenfalls Schutzimpfungen vor Therapiebeginn. Zeichen einer Infektion, wie Fieber, Husten oder ein allgemeines Krankheitsgefühl sollten dem Behandlungsteam sofort gemeldet werden.

Neurologische Nebenwirkungen (ICANS)
Selten können bispezifische Antikörper das Nervensystem beeinflussen. Dieses als ICANS (Immune Effector Cell-Associated Neurotoxicity Syndrome) bezeichnete Syndrom äußert sich in Symptomen wie Verwirrtheit, Kopfschmerzen, Zittern, Sprachproblemen oder Schläfrigkeit. Diese Beschwerden treten typischerweise in den ersten Wochen auf und sind in den meisten
Fällen vorübergehend. Das Behandlungsteam ist auf diese Komplikation vorbereitet.

Veränderungen im Blutbild (Zytopenien)
Häufig kommt es unter der Therapie zu einem vorübergehenden Rückgang von weißen Blutkörperchen (Neutropenie), roten Blutkörperchen (Anämie) und Blutplättchen  Thrombozytopenie). Diese Veränderungen werden regelmäßig durch Blutkontrollen überwacht. 

Die Behandlung mit bispezifischen Antikörpern erfolgt ausschließlich in spezialisierten Zentren, die auf die Behandlung dieser Nebenwirkungen vorbereitet sind. Zudem erhalten Betroffene vor jeder Gabe vorbeugende Medikamente (z.B. fiebersenkende Mittel und Antihistaminika). Eine
detaillierte Betrachtung von bispezifischen Antikörpern sowie deren Nebenwirkungen ist der KML-Broschüre „Bispezifische Antikörper“ zu entnehmen, welches über das KML-Informationsportal www.lymphome.de bezogen werden kann.

Nebenwirkungen der Strahlentherapie

Die Nebenwirkungen der Strahlentherapie hängen davon ab, wie großflächig und in welcher Dosierung diese erfolgt. Da die beim diffusen großzelligen B-Zell-Lymphom eingesetzten Strahlentherapien eine maximale Dosis von 40 Gy (= Gray, Dosiseinheit für Strahlen) vorsehen, erleiden nur wenige Behandelte schwerwiegende Nebenwirkungen. Diese können dann
die Schleimhäute von Organen betreffen, die im Strahlenfeld liegen, z.B. die Mundschleimhaut. Nach Abschluss der Strahlentherapie können diese Schleimhautschädigungen wie z.B. Mundtrockenheit oder der Verlust des Geschmackssinns über Monate andauern. Übelkeit tritt vor allem dann auf, wenn Verdauungsorgane im Strahlenfeld liegen. Relevante Auswirkungen
auf die Blutbildung werden nur beobachtet, wenn ein großer Anteil des Knochenmarks im Strahlenfeld liegt, insbesondere bei Bestrahlungen im Beckenbereich. Werden junge Frauen in Brustnähe bestrahlt, ist eine frühzeitige Brustkrebsvorsorge zu empfehlen.

Gibt es besondere Risiken bei der autologen Stammzelltransplantation?

Ein Vorteil der autologen Stammzelltransplantation besteht darin, dass sich die übertragenen „eigenen“ Zellen auf jeden Fall mit dem Körper vertragen. Allerdings führt die myeloablative Hochdosis-Chemotherapie vor einer autologen Stammzelltransplantation dazu, dass die Patientinnen und Patienten nach der Transplantation für etwa 10 Tage ohne nachweisbare Leukozyten
im peripheren Blut sind. Auch die Produktion der Blutplättchen wird durch die Induktionschemotherapie heruntergefahren, sodass die meisten Behandelten in der Woche nach der Transplantation Thrombozyten-Transfusionen benötigen. Drei Wochen nach der autologen Transplantation haben sich die Blutwerte weitgehend erholt und die meisten Patientinnen und Patienten können dann aus dem Krankenhaus entlassen werden.

Da die myeloablative Therapie keine Rücksicht auf das Knochenmark nehmen muss, dieses wird ja durch die Transfusion der autologen Stammzellen ersetzt, kann die Dosierung so gesteigert werden, dass Nebenwirkungen in Organen entstehen, die man bei einer konventionell dosierten Chemotherapie nicht beobachtet. Als Organ mit einer hohen Rate an Zellneubildungen sind daher vor allem die Schleimhäute betroffen. Besonders im Mund kann es zu einer schmerzhaften Entzündung der Mundschleimhaut kommen, die manchmal eine Nahrungsaufnahme über den Mund für mehrere Tage unmöglich macht. Schluckbeschwerden oder Durchfälle, wenn die Schleimhaut der Speiseröhre oder des Darms betroffen
sind, kommen ebenfalls vor. Was über die Infektionsgefahr nach einer R-CHOP-Therapie weiter oben beschrieben wurde, gilt in viel stärkerer Ausprägung für die autologe  Stammzelltransplantation. Dennoch liegt die Rate infektionsbedingter Todesfälle nach autologer Transplantation unter einem Prozent.

Welche Risiken bestehen bei einer allogenen Stammzelltransplantation?

Grundsätzlich können alle bei der autologen Stammzelltransplantation beobachteten Nebenwirkungen auch bei der allogenen auftreten. Darüber hinaus ist die allogene Transplantation wesentlich risikoreicher, denn dabei wird den Erkrankten ein fremdes Immunsystem transplantiert, das den Umgang mit dem neuen Körper erst noch „erlernen“ muss. Bis dies der Fall ist (meistens nach ca. 100 Tagen nach Transplantation), muss das neu transplantierte Immunsystem durch eine immunsuppressive Therapie in Schach gehalten werden. Um das Infektionsrisiko bei der allogenen Transplantation zu vermindern, werden Patientinnen und Patienten nach der Transplantation in einem Einzelzimmer behandelt und gegen die Einschleppung von Keimen isoliert. Bei der allogenen Transplantation ist auch die Gefahr erhöht, dass das transplantierte Blut- und Immunsystem nicht anwächst oder nach anfänglichem Anwachsen seine Funktion wieder einstellt. Auch nach der Erholung der Knochenmarkfunktion sind allogen transplantierte Menschen sehr infektionsgefährdet, dies gilt für das erste Jahr, insbesondere für die ersten 100 Tage nach der Transplantation.

Obwohl die Spenderinnen und Spender danach ausgesucht werden, dass eine größtmögliche Übereinstimmung ihrer wichtigsten Gewebemerkmale (= major HLA-System) mit denen der Empfängerinnen und Empfänger vorliegt, unterscheiden sich beide praktisch immer hinsichtlich anderer Gewebemerkmale (= minor HLA-System). Dies ermöglicht einerseits die für den
Erfolg einer allogenen Transplantation unerlässliche „Graft-versus-Lymphoma-Reaktion“ (s.o.), kann aber auch dazu führen, dass sich die gespendeten Abwehrzellen des Immunsystems gegen die normalen Zellen des Erkrankten richten. Schäden vor allem an Haut, Darm und Leber sind die Zeichen einer solchen Abstoßungsreaktion (= Graft-versus-Host-Erkrankung). Während leichte Formen dieser Abstoßungsreaktion aufgrund der geringeren Rate an Lymphomrezidiven erwünscht sind, können stärkere GvH-Reaktionen lebensbedrohlich sein und stellen nach allogenen Transplantationen die häufigste Todesursache in der Zeit nach der Erholung des Blutbildes dar. Behandelt wird die GvH-Reaktion mit einer immunsuppressiven Therapie,
die aber ihrerseits das Infektionsrisiko des allogen transplantierten Menschen erhöht.

Welche Auswirkungen haben die Therapien auf die Fruchtbarkeit?

Besonders für jüngere Menschen mit diffusen großzelligen B-Zell-Lymphomen, deren Familienplanung noch nicht abgeschlossen ist, ist diese Frage von großer Wichtigkeit und Ärztinnen und Ärzte müssen die Betroffenen vor Therapiebeginn auf das Risiko hinweisen, dass es durch eine Chemotherapie mit R-CHOP zur Unfruchtbarkeit (= Infertilität) kommen kann. Das gilt insbesondere auch für autologe und allogene Stammzelltransplantationen, nach denen es nur in Ausnahmefällen zu erfolgreichen Schwangerschaften kommt. Da die Eizellen der Frau und die Samenzellen des Mannes durch die Chemotherapie geschädigt werden, sollten während der Chemotherapie und bis zwei Jahre danach empfängnisverhütende Maßnahmen getroffen werden, um in dieser Zeit Schwangerschaften zu verhindern.

Besteht ein Kinderwunsch, sollten männliche Patienten vor der Therapie Samenzellen spenden und einfrieren lassen (= Kryokonservierung). Bei Frauen kann die Chemotherapie zu einer vorzeitig einsetzenden Menopause, d.h. zu vorgezogenen Wechseljahren führen. Über Möglichkeiten zum Schutz der Eierstöcke oder zur Kryokonservierung von befruchteten und unbefruchteten Eizellen oder Eierstockgewebe informiert das Projekt „FertiPROTEKT“. 

 Projekt „FertiPROTEKT“.

Was passiert, wenn ich mich nicht behandeln lasse?

Diffuse großzellige B-Zell-Lymphome sind schnell wachsende aggressive Tumoren. Aus der Zeit vor der Verfügbarkeit wirksamer Therapien wissen wir, dass die Hälfte aller Erkrankten bereits nach sechs Monaten nicht mehr lebte, wobei die meisten an Infektionen starben. Allerdings gibt es große Schwankungen zwischen einzelnen Betroffenen. Angesichts der Tatsache, dass mit einer effektiven und konsequent durchgeführten Behandlung heute rund 80 Prozent aller Erkrankten von ihrem diffusen großzelligen B-Zell-Lymphom geheilt werden können, stellen das Aufschieben der Behandlung oder die Nichtbehandlung keine ernsthaft zu erwägende Alternative dar.

Nachsorge

Im Lesemodus anzeigen

Wie geht es nach der Therapie weiter?

Wenn nach Abschluss der Therapie die klinische Untersuchung, die Laborwerte und die Ergebnisse der bildgebenden Verfahren (durch ein PET-CT) keine Hinweise auf aktives  Lymphomgewebe liefern, geht man von einer kompletten metabolischen Remission (= CMR) aus und ein Nachsorgeprogramm beginnt. Besonders am Anfang wird genau untersucht, ob das Lymphom auch wirklich verschwunden ist oder wieder auftritt (= Rezidiv).

Die Nachsorgeuntersuchungen sollten im ersten Jahr nach Abschluss der Therapie alle drei Monate durchgeführt werden und folgende Punkte beinhalten:

  • Befragung nach Gesundheit und Wohlbefinden (= Zwischenanamnese)
  • körperliche Untersuchung
  • Kontrolle der Laborwerte
  • bildgebendes Verfahren (Hals, Kopf, Bauch- und Brustraum sowie Becken)

Im zweiten Jahr können die Abstände der Nachsorgeuntersuchungen auf vier Monate, danach auf sechs Monate bis zur Vollendung des fünften Jahres nach Therapieende ausgedehnt werden. Da praktisch alle Rezidive innerhalb der ersten zwei Jahre nach Abschluss der Erstlinienbehandlung auftreten, ist umstritten, ob bildgebende Verfahren nach dieser Zeit als Teil
der Nachsorgeuntersuchungen gerechtfertigt sind.

Neben dem Ausschluss eines Rezidivs muss bei der Nachsorge auch auf Spätfolgen der Therapie, wie beispielsweise Störungen der Blutbildung, eine Einschränkung der Herzfunktion und das Auftreten von neuen anderen Tumoren, sogenannten Sekundärneoplasien, geachtet werden. Insbesondere bei jüngeren Frauen, bei denen die Funktion der Eierstöcke durch die Chemotherapie vorzeitig erschöpft sein kann, sollte in Abstimmung mit einer Fachärztin oder einem Facharzt für Gynäkologie erwogen werden, den damit einhergehenden Hormonmangel auszugleichen.

Ausblick

Im Lesemodus anzeigen

Ausblick

Unabhängig vom Stadium und Risikoprofil der Erkrankten zielen die Therapien darauf ab, ein diffuses großzelliges B-Zell-Lymphom vollständig zu beseitigen. Dies gelingt mittlerweile bei 80 Prozent aller Betroffenen, wobei die Heilungsraten zwischen 50 Prozent (ältere Menschen mit hohem Risiko) und 98 Prozent (junge Menschen mit niedrigem Risiko ohne Bulk) liegen. Alle DLBCL-Patientinnen und Patienten, die nach einer adäquaten Behandlung zwei Jahre ohne Rückfall bleiben, haben eine normale Lebenserwartung.

Um die Behandlungsmöglichkeiten im Bereich der diffusen großzelligen B-Zell-Lymphome weiter zu verbessern, werden zahlreiche klinische Studien durchgeführt. In Deutschland haben sich viele Ärztinnen und Ärzte sowie Forscherinnen und Forscher in der Deutschen Lymphom Studiengruppe (German Lymphoma Alliance e.V., GLA) zusammengeschlossen, um an einer größeren Anzahl von Erkrankten gängige Therapiekonzepte für das diffuse großzellige B-Zell-Lymphom zu überprüfen. Dieses systematische Vorgehen ist erforderlich, um für neue Therapieverfahren oder Medikamente, aber auch für eine Verbesserung bereits bestehender Therapieansätze zuverlässig beurteilen zu können, wie wirksam und wie verträglich die Behandlung tatsächlich ist. Das Ziel der GLA ist es, die Therapieergebnisse zu verbessern und/oder die Nebenwirkungen der Therapien zu verringern.

Informationen zu den Studien der DSHNHL und der GLA finden Sie im KML-Lymphomstudienregister und auf den Internetseiten der GLA.

Allgemeine Informationen zur Behandlung von Patientinnen und Patienten im Rahmen klinischer Studien